miércoles, 5 de junio de 2013

Síndrome de Cri-du-chat


 Definición

El síndrome del maullido de gato (del francés Cri-du-Chat), es una enfermedad congénita infrecuente con alteración cromosómica provocada por un tipo de deleción estructural del brazo corto del cromosoma 5, caracterizada por un llanto que se asemeja al maullido de un gato.

El síndrome del maullido fue descrito inicialmente por Lejeune en 1963. Tiene una prevalencia estimada de aproximadamente de 1 en 20.000 nacimientos y predomina en las niñas

Causas

La causa del síndrome del maullido del gato es la supresión de genes en el cromosoma 5. Uno de los genes suprimidos llamado telomerasa transcriptasa inversa (TERT) y dependiendo del tamaño de la porción perdida la afección será mayor o menor. La causa de esta rara supresión cromosómica se desconoce, pero se cree que entre el 85%-90% de los casos se debe a la pérdida espontánea de una parte del cromosoma 5 durante el desarrollo de un óvulo o de un espermatozoide. En un 10%-15% de estos casos se debe a que uno de los padres es portador de una reorganización del cromosoma 5 denominada translocación.

 Síntomas

* La cara suele ser redondeada, llena y mofletuda, con el paladar elevado y escarpado.
* Cabeza pequeña (microcefalia).
* Inclinación de los ojos hacia abajo
* Ojos separados (hipertelorismo).
* Orejas de implantación baja (pueden estar malformadas).
* Quijada pequeña (micrognatia).
* Mala oclusión dental.
* Llanto de tono alto similar al de un gato, debido al anormal desarrollo de la glotis y laringe.
* Bajo peso al nacer y crecimiento lento.
* Un solo pliegue en la palma de la mano (pliegue simiesco)
* Desarrollo lento o incompleto de las habilidades motoras.
* Retraso mental.
* Miopía y atrofia óptica
* Pies planos.
* Metacarpianos y metatarsianos pequeños.
* Pliegue del epicanto (pliegue extra de piel sobre el ángulo interior del ojo)

Tratamiento

No hay un tratamiento específico disponible para este síndrome. Se debe abordar el retardo mental y se recomienda la asesoría para los padres.

Los padres de un niño con este síndrome deben buscar asesoría genética y someterse a una prueba de cariotipo con el fin de determinar si uno de ellos tiene una reordenación del cromosoma 5
 

 Pronóstico

El pronóstico varía, pero lo usual es el retardo mental. La mitad de los niños afectados aprende habilidades verbales suficientes para comunicarse, el llanto similar a un gato se vuelve menos evidente a medida que pasa el tiempo, los cambios en la pubertad serán típicos, etc.

Pueden presentar complicaciones como incapacidad de valerse por sí solo e incapacidad de desenvolverse socialmente.

Síndrome de Turner


Definición

El síndrome de Turner es una enfermedad genética caracterizada por presencia de un solo cromosoma X. Fenotípicamente son mujeres (por ausencia de cromosoma Y). Este trastorno inhibe el desarrollo sexual y causa infertilidad. Su incidencia es de alrededor de 1 en cada 2.500 niñas.

Usualmente es esporádico, lo que significa que no es heredado de uno de los padres. En pocos casos, uno de los padres lleva cromosomas reorganizados que pueden ocasionar el síndrome de Turner en una hija; esta es la única situación en la que este síndrome es heredado. La condición se diagnóstica ya sea al nacer o en la pubertad cuando existe ausencia o retraso de la menstruación y se presenta un retraso en el desarrollo de las características sexuales secundarias normales.

El nombre "síndrome de Turner" proviene del médico Dr. Henry Turner, quien fue el primero en describir el conjunto de descubrimientos en 1938. No fue sino hasta 1959 que se identificó la causa del síndrome de Turner (la presencia de un sólo cromosoma X).
 

Síntomas

* Talla baja
* Falla gonadal (infertilidad)
* Micrognatia (falta de desarrollo mandibular)
* Implantación baja del pelo
* Paladar ojival
* Cuarto metacarpiano corto
* Escoliosis
* Rasgos oculares anormales (caída de los párpados)
* Desarrollo óseo anormal
* Mamas pequeñas y vello púbico disperso
* Lagrimeo disminuido
* Menstruación ausente
* Pliegue simiesco (un sólo pliegue en la palma)
* Carencia de la humedad normal en la vagina, relaciones sexuales dolorosas
 

 Signos y exámenes

- Cariotipo X0, presente en el síndrome de Turner. El examen físico revela genitales y mamas subdesarrollados, cuello corto, baja estatura y desarrollo anormal del tórax.

- El cariotipo muestra 45 cromosomas con un modelo de 44 X, o es decir, un cromosoma sexual ausente.

- El ultrasonido puede revelar órganos reproductores femeninos pequeños o subdesarrollados.
- El examen ginecológico puede revelar sequedad del recubrimiento de la vagina.

- La hormona luteinizante y foliculoestimulante sérica se encuentra elevada.

 Complicaciones

* Anomalías renales
* Presión sanguínea alta (hipertensión)
* Obesidad
* Diabetes mellitus
* Tiroiditis de Hashimoto
* Cataratas
* Artritis

Tratamiento

La hormona del crecimiento puede ayudar a una niña con síndrome de Turner a incrementar su estatura. La terapia con reemplazo de estrógenos con frecuencia se inicia cuando la niña tiene 12 ó 13 años de edad y ayuda a estimular el crecimiento de las mamas, del vello púbico y otras características sexuales.

Las mujeres con este síndrome que deseen quedar en embarazo pueden pensar en la utilización de un óvulo de donante.

Síndrome de Edwards

Definición

El Sindrome de Edwards, más conocida como trisomía 18. Es una aneuploidía humana que se caracteriza por la presencia de un cromosoma adicional en el par 18. Fue originalmente descrita por John H. Edwards en la Universidad de Wisconsin, sus resultados fueron publicados y registrados en la literatura pediátrica y genética en el año 1960.
Los estudios de genética molecular, no han descrito con claridad las regiones puntuales que necesitan ser duplicadas para que se produzca el fenotipo característico del síndrome Edwards. Hasta el momento solo se conocen dos regiones del brazo largo: 18q12-21 y 18q23.

Debido a su alta tasa de mortalidad en los recién nacidos, (90% de los casos) se le ha considerado como una enfermedad de tipo “letal”

2. Epidemiología
La enfermedad se ha descrito con mayor frecuencia en embarazos de mujeres de edad avanzada por sobre los 35 años. No existe evidencia respecto a que se su prevalencia este relacionada con razas o zonas geográficas en particular.

Investigaciones posteriores sugieren que el origen de la trisomia 18 es la no disyunción de los cromosomas durante la meiosis o mitosis postcigotica. Durante la investigación se observo que alrededor del 50% de los errores en la separación de los cromosomas en la ovogénesis, se presentaron en meiosis II.

Las causas de la no disyunción de los cromosomas, se sigue investigando. Hasta el momento se esta relacionando con polimorfismos maternos en enzimas foliadas del metabolismo.

 Síntomas

Se caracteriza por bajo peso al nacer, talla corta, retraso mental e hipertonía.

a) Anomalías cráneo faciales: cabeza pequeña, con occipucio prominente, implantación baja de las orejas, hipoplasia mandibular, cuello corto, boca pequeña, paladar ojival, labio y paladar hendido.


b) Anomalías oculares: ojos anormalmente pequeños, coloboma (fisura congénita en alguna parte del ojo) de iris, opacidad corneal, y cataratas.

c) Anomalías cardíacas: con comunicación anormal entre los ventrículos del corazón, afectación valvular múltiple, coartación de aorta, transposición de grandes vasos, estenosis pulmonar, tabique interventricular defectuoso, desarrollo exagerado del ventrículo derecho.

d) Anomalías esqueléticas: dedos de las manos montados, hipoplasia o aplasia radial, sindactilia, escoliosis.
e) Malformaciones urogenitales: riñón en herradura, ectopia (estado de un órgano o tejido, situado fuera de su lugar habitual) renal, hidronefrosis (acumulo anormal de orina en los riñones), riñón poliquístico, criptorquidia (ausencia de uno o ambos testículos).

Estos niños padecen infecciones frecuentes tipo neumonía, otitis media, e infecciones urinarias, y dificultades para la alimentación que incluso pueden precisar alimentación por sonda.

Diagnóstico

Dado la alta tasa de mortalidad postnatal de esta enfermedad genética, no existe a la fecha un tratamiento. El trabajo clínico se restringe a el diagnostico prematuro para poder supervisar el embarazo de forma adecuada y a la preparación psicológica de los padres para una eventual muerte perinatal inminente o el retraso mental y las incapacidades físicas en los escasos sobrevivientes.


El diagnostico se realiza entre la semana 12 y 20 del embarazo mediante técnicas ultrasonográficas, ante la presencia de cualquier malformación que presuma una aberración cromosómica. Se confirma el diagnostico mediante amniocentesis, cordocentesis o biopsias de tejido placentario.

Síndrome de Down

 Definición

Es un trastorno genético causado por la presencia de una copia extra del cromosoma 21, en vez de los dos habituales (trisomía del par 21), caracterizado por la presencia de retraso mental y rasgos físicos peculiares. Debe su nombre a John Langdon Haydon Down que fue el primero en describirlo en 1866. Este síndrome es la causa más frecuente de discapacidad psíquica congénita y afecta aproximadamente uno de cada 800 bebés.

 Causas

El síndrome de Down es causado por la presencia de material genético extra del cromosoma 21. Este material extra se puede deber por tres razones:
a) Trisomía libre: dada el 95% de los casos, donde ocurre un error durante la primera división meiótica por la disyunción incompleta del material genético de uno de los progenitores.

b) Translocación: ocurre cuando una parte del cromosoma 21 se desprende durante la división celular y se adhiere a otro cromosoma (normalmente a alguno del par 14). Este tipo de accidente en la división celular es responsable de aproximadamente del 3%-4% de los casos de síndrome de Down.
c) Mosaicismo: en este caso, el accidente en la división celular tiene lugar después de la fertilización. Las personas afectadas tienen algunas células con un cromosoma 21 adicional y otras con la cantidad normal. Afectan 1%-2% de los casos. 


 Síntomas

La persona afectada puede presentar:

* Retraso mental en diversos grados
* Baja estatura
* Dermatoglifos atípicos
* Diástasis de músulos abdominales
* Disminución del tono muscular
* Braquiocefalia (región occpital plana)
* Paladar ojival
* Manos, orejas y cuello corto
* Puente nasal deprimido
* Cardiopatía congénita
* Mayor riesgo de desarrollar patologías como hipotiroidismo, diabetes, miopía, leucemia, problemas de audición, etc. 
 

 Epidemiología

 
La incidencia global del síndrome de Down se aproxima a uno de cada 700 nacimientos, pero el riesgo varía con la edad de la madre. La incidencia en madres de 25 años es de 1 por cada 2000 nacidos vivos, mientras que en madres de 35 años es de 1 por cada 200 nacimientos y de 1 por cada 40 en las mujeres mayores de 40 años. Por este motivo se recomiendan técnicas de diagnóstico prenatal a todas las mujeres a partir de los 35 años.

La probabilidad de tener un hijo con síndrome de Down es mayor a la media para aquellos padres que ya han tenido otro previamente. Típicamente la probabilidad de tener otro hijo con el síndrome en cada embarazo subsiguiente es de una por cada cien recién nacidos vivos. Los antecedentes familiares igualmente incrementan ese riesgo.

Los varones con síndrome de Down se consideran estériles, pero las mujeres conservan con frecuencia su capacidad reproductiva. En su caso también se incrementa la probabilidad de engendrar hijos con el síndrome hasta un 50%, aunque pueden tener hijos sin trisomía.
 

 Diagnóstico


 Existen varias formas de determinar el síndrome de Down, entre ellas están la “triple prueba”, la más común y más utilizada, consiste en pruebas de AFP (Alfa-fetoproteína), estriol y hCG (Gonadotropina coriónica humana) para la detección de niveles anormales que indiquen el padecimiento del síndrome.

Otras formas de diagnosticar el síndrome de Down están ecografías (longitud del fémur, grosor del pliegue nucal, etc.), conteo cromosómico a través de alguna célula fetal conseguida con técnicas como amniocentesis y biopsia de vellosidades coriónicas, etc.


 Tratamiento


La mejoría en los tratamientos de las enfermedades asociadas al síndrome de Down ha aumentado la esperanza de vida de estas personas, entre los 50 años y los 60 años. A lo largo de los últimos años se han postulado diferentes tratamientos prácticos (hormona tiroidea, hormona del crecimiento, complejos vitamínicos y minerales, etc.) sin que ninguno haya demostrado ningún efecto positivo significativo en el desarrollo motor, social, intelectual de las personas con el síndrome de Down.

Los únicos tratamientos que han demostrado una influencia significativa en el desarrollo de los niños con síndrome de Down son los programas de Atención Temprana, orientados a la estimulación precoz del sistema nervioso central durante los seis primeros años de vida. Los individuos con grandes dificultades para el aprendizaje a menudo han sido internados en instituciones, pero se ha comprobado que deben vivir en su domicilio, donde desarrollan de forma más completa todo su potencial. Cuando éste es demasiado protector, los chicos y chicas tienden a dejarse llevar, descubriendo escasamente sus potencialidades. Los contextos estimulantes ayudan a que se generen conductas de superación que impulsan el desarrollo de la inteligencia.

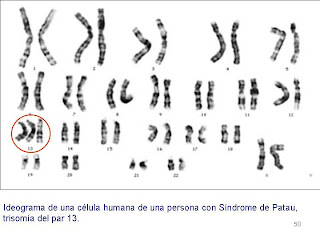
Síndrome de Patau

Definición

El síndrome de Patau o trisomía del cromosoma 13 es una enfermedad cromosómica rara caracterizada por la presencia de un cromosoma 13 adicional. Fue descrita por primera vez por Patau en 1960. 
 
Causas
La trisomía 13 puede darse por:
a) Presencia de un cromosoma 13 extra (tercer cromosoma) en todas las células.
b) Mosaicismo, presencia de un cromosoma 13 extra en algunas de las células.
c) Trisomía parcial, presencia de una parte de un cromosoma 13 extra en las células.

Es la trisomía más rara con una prevalencia de uno en 12.000 nacidos vivos y predomina ligeramente en el sexo femenino.
Al igual que en otras trisomías de mayor difusión, como en el síndrome de Down, la edad materna y paterna es un factor de riesgo y en estos casos suelen ser superiores a los 30 años.


 Diagnóstico y pronóstico

Para diagnosticar este síndrome se puede hacer mediante la ecografía, que consta un retraso en el crecimiento intrauterino y pueden ser detectadas algunas de las anomalías que caracterizan este síndrome, especialmente la holoprosencefalia (ausencia de desarrollo de lo que será el lóbulo frontal del cerebro) y las distintas malformaciones renales, cardiacas y faciales. En los casos en que se sospeche este síndrome será obligada la amniocentesis para dilucidar el cariotipo fetal.

El pronóstico vital es muy grave; la inmensa mayoría de estos enfermos fallecen de muy pocas semanas de edad, debido a los problemas cardiorrespiratorios.


Síntomas


* Labio leporino
* Ojos muy juntos: los ojos realmente pueden fusionarse en uno
* Polidactilia
* Retardo psicomotor y mental
* Fisura congénita en el iris del ojo (coloboma)
* Cardiopatías congénitas
* Anomalías diafragmáticas, urogenitales y sensoriales
* Disminución del tono muscular
* Microcefalia y micrognacia
* Testículo no descendido (criptorquidia)
* Riñones poliquísticos

 Tratamiento

Los recien nacidos con trisomía 13 suelen necesitar asistencia médica desde el mismo momento del nacimiento debido a que 2/3 de los casos obtienen puntuaciones inferiores a 7 en el test de Apgar al primer minuto, cifra que desciende a 1/3 a los 5 minutos de vida. Dado que las anomalías cardiacas representan la causa principal de morbimortalidad, se plantea el problema ético de si su recuperación quirúrgica está indicado dado el pésimo pronóstico del cuadro tanto desde el punto de vista físico como intelectual. Alrededor de 2/3 de los pacienets son dados de alta y precisan de atención especializada en el domicilio, requiriendo la intervención de un equipo multidisciplinar. Los padres han de ser previamente entrenados para la realización de determinadas tareas y maniobras que pueden ser de importancia vital para la supervivencia del recien nacido. 


Alteraciones cromosómicas estructurales

Estas anomalías afectan a la estructura del cromosoma en cuanto a la ordenación lineal de los genes. Uno o más cromosomas cambian su estructura propia por la adición o pérdida de material genético, por alteración de su forma o del patrón de bandas. Estos cambios se llaman reorganizaciones y siempre se relacionan con rotura cromosómica. Aquí se incluyen las siguientes anomalías.

 Deleciones

 Consiste en la pérdida de un fragmento del cromosoma, lo que origina un desequilibrio (el portador de una deleción es monosómico respecto al alelo afectado por la deleción). Se puede producir en el extremo de un cromosoma (deleción terminal) o a lo largo de sus brazos corto o largo (deleción intersticial). Una de las causas del síndrome de Prader-Willi es una deleción parcial del brazo largo del cromosoma 15.

Duplicaciones

se trata de la duplicación de una región cromosómica concreta, por lo que su portador tendrá material genético extra. El síndrome de X frágil es debido a una duplicación parcial del extremo del brazo largo del cromosoma X.

 Inversiones

un segmento del cromosoma cambia su orientación dentro del cromosoma, cambia de sentido. Existen dos tipos de inversiones: Pericéntrica, cuando el centrómero forma parte del segmento invertido, o Paracéntrica en el caso contrario. Tienen una frecuencia muy baja y no suelen causar grandes trastornos.


 Cromosoma en anillo 

 Se presenta cuando ambos brazos de un cromosoma se fusionan formando un anillo. Aunque son poco frecuentes, también están implicados en enfermedades. Por ejemplo, una de las causas del síndrome de Turner es la formación de una anillo en el cromosoma X.

Translocaciones

Tienen lugar cuando una porción de un cromosoma se transfiere a otro cromosoma. Cuando un segmento se intercambia entre dos cromosomas no homólogos tiene lugar una translocación recíproca. Se produce una reordenación del material genético, pero no hay pérdida o ganancia de información genética como en el caso de las deleciones y las duplicaciones. La translocación robertsoniana es una caso especial de translocación ("casi equilibrada) en el que dos cromosomas no homólogos pierden sus brazos cortos mientras que los largos se unen por el centrómero de uno de los cromosomas, formándose un cromosoma único. Este tipo de translocación afecta a los cromosomas acrocéntricos con el brazo p muy pequeño (en humanos, los cromosomas 13, 14, 15, 21 y 22). El 4% de los casos de síndrome de Down se deben a una translocación 21/21 o 14/21.


Inserción

Consiste en la inserción de un segmento de ADN en un lugar diferente, lo que puede dar como resultado la alteración de la estructura y función normales de un gen.


Isocromosoma

 es un cromosoma que ha perdido un brazo y el otro se ha duplicado, de modo que existe una monosomía parcial debido al brazo perdido, y a una trisomía parcial, debido al brazo duplicado.


Bibliografía

Robert L., Nussbaum; Roderick R. McInnes; Huntington F. Willard (2008). «Capítulo 5: Principios de citogenética clínica» (en castellano). Thompson & Thompson. Genética en Medicina (7ª edición). Barcelona: Elsevier Masson. pp. 68-75. ISBN 978-84-458-1870-1.

Tipos de anomalias

 Anomalías numéricas

Estas anomalías se denominan también mutaciones genómicas, ya que varía el número de cromosomas del genoma. Pueden ser aneuploidías o poliploidías. El caso más común es la aneuploidía, que se produce cuando un individuo presenta accidentalmente algún cromosoma de más (trisomía, 2n+1) o de menos (monosomía, 2n-1) en relación con su condición normal (diploide)

Las poliploidías se producen cuando se tiene tres o más juegos completos de cromosomas (Triploidía,3n; Tetraploidía, 4n). En humanos, las triploidías suelen acabar en aborto y si se llega al nacimiento, termina sufriendo una muerte prematura. La tetraploidía es letal.

Aneuploidías autosómicas


Son alteraciones en el número de copias de alguno de los cromosomas no sexuales. En humanos, no todas las aneuploidías numéricas son viables, y las que sí lo son producen alteraciones en el fenotipo. Entre las más frecuentes destacan:
  • Trisomía del cromosoma 21 más conocida como Síndrome de Down (es la causa del 95% de los casos).
  • Trisomía del cromosoma 18 más conocida como Síndrome de Edwards.
  • Trisomía del cromosoma 13 más conocida como Síndrome de Patau.
  • Trisomía del cromosoma 22 (letal, se han descrito casos de mosaicismo).
  • Monosomía del cromosoma 21 (letal, se han descrito casos de mosaicismo).
Variaciones numéricas en cromosomas claves en el desarrollo temprano del embrión no son viables ni siquiera a nivel embrionario, por lo que no se detectan como causas frecuentes de abortos espontáneos causados por aneuploidías cromosómicas (es el caso del cromosoma 1, por ejemplo).


Aneuploidías sexuales

Son alteraciones en el número de copias de alguno de los dos cromosomas sexuales humanos. Las aneuploidías en este caso suelen ser viables. Entre las más frecuentes destacan:
  • Síndrome de Klinefelter (trisomía de los cromosomas sexuales: 47, XXY).
  • Síndrome de Turner (monosomía de los cromosomas sexuales: 45, X). Es la única monosomía viable.
  • Síndrome del doble Y (llamado a veces síndrome del supermacho: 47, XYY).
  • Síndrome del triple X (llamado a veces síndrome de la superhembra: 47, XXX).


Bibliografía

Robert L., Nussbaum; Roderick R. McInnes; Huntington F. Willard (2008). «Capítulo 5: Principios de citogenética clínica» (en castellano). Thompson & Thompson. Genética en Medicina (7ª edición). Barcelona: Elsevier Masson. pp. 68-75. ISBN
  
 Escrito malformaciones geneticas http://www.monografias.com/trabajos-pdf/malformaciones-congenitas/malformaciones-congenitas.shtml